Главная
» Технология
»
Целевая генная терапия: новая эра в лечении редких генетических заболеваний.
Целевая генная терапия: новая эра в лечении редких генетических заболеваний.
Обновлено 12 сентября 2026 г. Целевая генная терапия редких генетических заболеваний вышла за рамки небольшого набора ранних экспериментальных методов лечения. Один из наиболее ярких недавних сигналов появился 19 августа 2026 года, когда Управление по санитарному надзору за качеством пищевых продуктов и медикаментов США (FDA) одобрило Genglycos (паригласген брекапарвовек-опнр), генную терапию на основе AAV-вектора для людей в возрасте 8 лет и старше с гликогеновой болезнью Ia типа (GSDIa). Это одобрение особенно примечательно, поскольку Genglycos является первым одобренным FDA методом лечения GSDIa и получило ускоренное одобрение на основании снижения ежедневного потребления кукурузного крахмала в качестве дополнения к диетическому лечению. FDA заявляет, что дальнейшее одобрение может зависеть от подтверждающих доказательств клинической пользы. Читатели могут ознакомиться с официальной страницей продукта Genglycos на сайте FDA .
Это одобрение является частью более широкой тенденции: терапия все чаще разрабатывается с учетом конкретного гена, вызывающего заболевание, определенной клетки или ткани-мишени и генетически подтвержденных групп пациентов. В то же время, новые регуляторные механизмы стремятся сделать разработку более практичной для крайне редких заболеваний, при которых проведение традиционных крупных рандомизированных исследований может быть невозможным. Результатом является подлинный прогресс, но не простая история о том, как излечение заменяет хроническое лечение. Доставка, долговечность, токсичность, производство, критерии отбора и долгосрочное наблюдение остаются основными ограничивающими факторами.
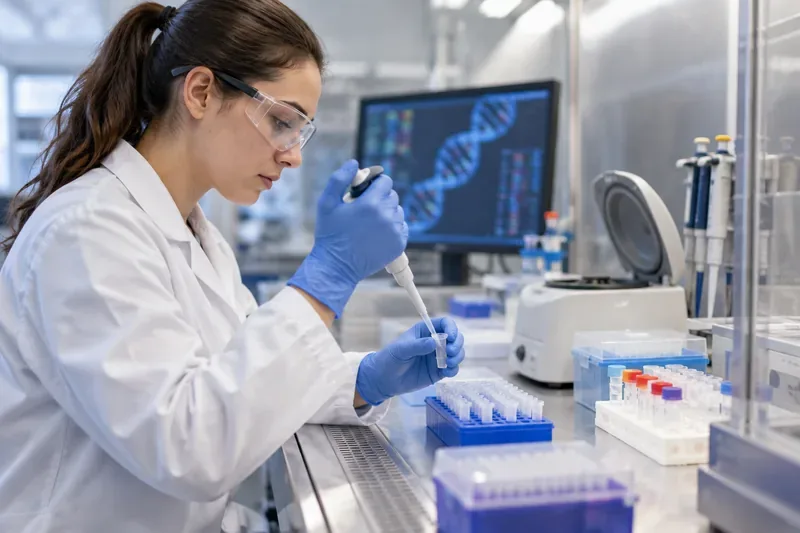
В генетической лаборатории исследователь подготавливает образцы для молекулярной биологии. Целенаправленная генная терапия зависит от подбора генетического изменения, вызывающего заболевание, подходящего метода доставки и клеток, нуждающихся в лечении.
Что означает «целевая» генная терапия?
В медицине редких заболеваний термин «целенаправленный» может описывать несколько уровней точности. Терапия может быть направлена на саму генетическую причину, например, на замену отсутствующего функционального гена или редактирование патогенной последовательности ДНК. Она также может быть направлена на определенную популяцию клеток или орган, например, на кроветворные стволовые клетки, клетки печени, клетки сетчатки, мышцы или клетки внутреннего уха. Наконец, лечение может быть целенаправленным посредством отбора пациентов: многие современные генные терапии требуют молекулярного подтверждения вариантов в конкретном гене, прежде чем человек сможет пройти лечение.
Это различие важно, потому что не каждая генетическая медицина технически является генной терапией. Антисмысловые олигонуклеотиды и другие РНК-направленные препараты могут воздействовать на последствия генетического варианта, не вызывая необратимых изменений ДНК. В этой статье основное внимание уделяется добавлению генов, замене генов и редактированию генома, при этом признается, что пациенты все чаще сталкиваются со всеми этими подходами в рамках одной и той же системы прецизионной медицины.
Одобренные проекты на 2025–2026 годы демонстрируют несколько различных стратегий целевого воздействия.
Недавние решения FDA показывают, что единого универсального подхода к генной терапии не существует. Для разных заболеваний требуются разные пути воздействия на соответствующие клетки, разные векторы и разные модели производства.
Пример
Редкое заболевание
Стратегия целевого воздействия
Почему это важно
Генгликозы
Болезнь накопления гликогена типа Ia
Генная терапия на основе AAV-вектора in vivo
Первый препарат, одобренный FDA для лечения GSDIa; ускоренное одобрение ожидается в августе 2026 года.
Отармей
Тяжелая и глубокая потеря слуха, связанная с ОТОФ
Генная терапия с использованием двух аденоассоциированных вирусов (AAV) применяется для лечения генетически обусловленной формы потери слуха.
FDA одобрило его в апреле 2026 года для пациентов, отвечающих определенным генетическим и слуховым критериям.
Креслади
Тяжелый тип дефицита адгезии лейкоцитов I типа
Аутологичные кроветворные стволовые клетки, генетически модифицированные вне организма.
Первая одобренная FDA генная терапия для лечения тяжелой формы LAD-I будет утверждена в марте 2026 года.
Васкира
синдром Вискотта-Олдрича
Генная терапия на основе аутологичных гемопоэтических стволовых клеток
Первая одобренная FDA генная терапия для лечения синдрома Вискотта-Олдрича будет утверждена в декабре 2025 года.
Почему доставка так же важна, как и генетическая мишень
Знание причинного гена не гарантирует автоматическое назначение терапии. Терапевтическое вещество должно достичь достаточного количества нужных клеток в полезной дозе, не вызывая при этом неприемлемой токсичности. Именно поэтому технология доставки является одним из главных факторов, определяющих современные подходы.
Доставка вирусных векторов in vivo
В некоторых методах лечения используются модифицированные аденоассоциированные вирусные (ААВ) векторы для доставки генетического материала непосредственно в организм пациента. Эти методы терапии могут быть привлекательны для тканей, которые трудно удалить и обработать вне тела. Однако иммунный ответ, дозозависимая токсичность, наличие антител, органоспецифические риски и возможность повторного введения препарата могут влиять на возможность применения и безопасность. Растущий список одобренных FDA препаратов клеточной и генной терапии показывает, насколько сильно стратегии доставки теперь различаются в зависимости от заболевания.
модификация собственных клеток пациента ex vivo
При некоторых заболеваниях крови и иммунной системы врачи могут собрать у пациента гемопоэтические стволовые и прогениторные клетки, модифицировать их в контролируемом производственном процессе и вернуть скорректированные клетки после подготовки. Это позволяет сконцентрировать генетическое вмешательство в биологически значимой популяции клеток, но в целом лечение представляет собой гораздо больше, чем однократное введение препарата. Сбор клеток, время производства, режимы подготовки, риск инфекции, восстановление показателей крови и логистика специализированного центра — все это становится частью расчета соотношения риска и пользы.
Редактирование генома
Цель редактирования генома — изменение ДНК в определенной последовательности, а не просто добавление рабочей копии гена. Обещание заключается в высокой точности, но разработчики должны оценивать непреднамеренные изменения и другие геномные модификации. В апреле 2026 года FDA опубликовало проект рекомендаций по методам секвенирования нового поколения для оценки безопасности редактирования генома в доклинических исследованиях. Этот документ пока является проектом руководства, а не окончательным правилом, и с ним можно ознакомиться на странице руководства FDA по безопасности редактирования генома .
Персонализированное редактирование может изменить возможности лечения крайне редких заболеваний.
Одно из важнейших достижений в исследованиях произошло в 2025 году, когда исследователи сообщили о разработке индивидуального метода лечения in vivo с помощью редактирования оснований для младенца с тяжелым дефицитом карбамоилфосфатсинтетазы 1 (CPS1). Терапия была разработана с учетом специфического патогенного варианта гена у ребенка и доставлялась в печень с помощью липидных наночастиц. Согласно рецензируемой статье в журнале The New England Journal of Medicine , пациент получил две инфузии примерно в возрасте 7 и 8 месяцев. В течение короткого периода раннего наблюдения, описанного авторами, ребенок переносил большее количество белка в пище и нуждался в меньшей дозе препаратов, связывающих азот, без серьезных побочных эффектов. Авторы прямо заявили, что для оценки безопасности и эффективности необходимы более длительные наблюдения.
Это было экспериментальное, индивидуально подобранное лечение, а не широко одобренный коммерческий продукт. Более важное значение имеет концепция платформы: если химический состав для редактирования генов, система доставки, контроль качества производства и система безопасности могут быть разумно повторно использованы, то компонент, специфичный для конкретной мутации, может быть адаптирован для других пациентов быстрее, чем создание каждой терапии с нуля.
Регуляторная модель начинает адаптироваться к небольшим группам пациентов.
Крайне редкие заболевания создают фундаментальную проблему с доказательствами: в мире может быть слишком мало пациентов для проведения крупномасштабных рандомизированных исследований, аналогичных тем, что используются для распространенных заболеваний. В феврале 2026 года FDA опубликовало проект руководства, описывающий концепцию «правдоподобного механизма» для индивидуализированной терапии, направленной на генетические заболевания с известными биологическими причинами. В этой концепции обсуждается, как разработчики могут получить существенные доказательства эффективности и безопасности, когда традиционные схемы клинических испытаний нецелесообразны. Поскольку документ все еще является проектом руководства, его следует рассматривать как текущую позицию агентства, а не как окончательный стандарт. См. проект руководства FDA по индивидуализированной терапии .
В июне 2026 года агентство также опубликовало проект руководства по использованию ранее полученных общедоступных и платформенных знаний в продуктах генной терапии человека, включающих редактирование генома. Такой подход может уменьшить ненужное дублирование, когда несколько методов терапии используют одну и ту же платформу доставки, метод производства или хорошо изученную систему редактирования. Руководство FDA по использованию ранее полученных знаний на момент обновления данной статьи остается проектом и не имеет обязательной юридической силы.
Прогресс не устраняет серьезных вопросов безопасности.
Наиболее важным противовесом ажиотажу вокруг генной терапии является необходимость постоянного мониторинга безопасности. Некоторые риски могут проявиться только после более широкого применения или более длительного наблюдения. В ноябре 2025 года FDA добавило предупреждение в рамку к препарату Elevidys, генной терапии на основе AAV для лечения мышечной дистрофии Дюшенна, и сузило показания к его применению после сообщений о серьезном поражении печени и смертельной острой печеночной недостаточности у неходячих пациентов. Сообщение FDA о безопасности Elevidys напоминает о том, что оценка рисков генной терапии продолжается и после ее одобрения.
Вопросы безопасности различаются в зависимости от платформы. Терапия с использованием вирусных векторов может быть связана с рисками для иммунной системы и печени. Подходы с использованием стволовых клеток ex vivo могут потребовать интенсивной подготовки и нести риски, связанные как с режимом подготовки, так и с модифицированным клеточным продуктом. Редактирование генома добавляет вопросы о нецелевых или непреднамеренных геномных изменениях. Долговечность также может различаться в зависимости от ткани и механизма: лечение может давать длительный эффект в одной популяции клеток, но быть менее эффективным в клетках, которые быстро обновляются.
Что означает эта новая эра для пациентов и их семей?
Для человека, страдающего редким генетическим заболеванием, наиболее существенным изменением является то, что молекулярная диагностика все больше влияет на варианты лечения. Одного названия заболевания может быть недостаточно. Точный ген, вариант, стадия заболевания, функция органов, предшествующее лечение, наличие антител, возраст и другие клинические характеристики могут определить, подходит ли одобренная терапия или клиническое исследование.
Подтвердите молекулярный диагноз. Уточните, был ли причинный ген и его вариант установлен с помощью клинически обоснованного генетического теста.
Разделяйте одобренные и экспериментальные методы лечения. Убедительные результаты ранних исследований, включая успешный опыт с участием одного пациента, не равнозначны одобрению показаний со стороны FDA.
Спросите, какой результат был фактически продемонстрирован. Некоторые разрешения выдаются на основе клинических результатов, в то время как ускоренные разрешения могут основываться на суррогатных или промежуточных конечных точках, которые все еще требуют подтверждающих доказательств.
Проанализируйте риски, специфичные для каждого вида лечения, и вопросы долгосрочного мониторинга. Вопросы, имеющие отношение к данному методу, различаются в зависимости от способа доставки AAV, терапии стволовыми клетками ex vivo и редактирования генома.
По возможности используйте специализированный центр. Генная терапия редких заболеваний часто требует привлечения генетиков, специалистов по конкретным органам, экспертов в области клеточной терапии, фармацевтов и долгосрочного наблюдения в рамках одной скоординированной программы.
Следующий этап посвящен многократно используемой точности, а не единой универсальной платформе.
В настоящее время в этой области наблюдается тенденция к созданию комплекса целенаправленных стратегий, а не к разработке единой технологии, способной решить все генетические проблемы. Некоторые заболевания лучше всего лечить заменой гена. Другие могут потребовать коррекции стволовых клеток ex vivo, редактирования патогенной последовательности или точной доставки препарата в анатомически ограниченную ткань. Общим моментом является более тесное соответствие между механизмом действия, способом доставки, генотипом и отбором пациентов.
События 2025–2026 годов имеют важное значение, поскольку они демонстрируют работоспособность этой модели при метаболических заболеваниях, иммунных расстройствах, потере слуха и индивидуальном редактировании генома. Они также показывают, почему осторожность остается крайне важной: доказательства могут быть ограничены небольшими выборками, ускоренное одобрение требует подтверждения, а серьезные сигналы безопасности могут изменить способ применения одобренной терапии. Для пациентов и их семей наиболее полезным выводом является не то, что генная терапия упростила лечение редких генетических заболеваний. А то, что все большее число заболеваний теперь можно лечить на биологическом уровне, используя все более точные инструменты и систему регулирования, которая начинает адаптироваться к реалиям крайне редких заболеваний.